Lungenfibrose: Ursachen, Symptome, Diagnostik & Behandlung der interstitiellen Lungenerkrankung
Trockener Reizhusten, der über mehrere Wochen anhält, und Atemnot bei körperlicher Belastung lassen zunächst oft an Erkrankungen der Atemwege wie eine chronische Bronchitis denken. Dahinter können sich aber auch erste Anzeichen einer Lungenfibrose verbergen. Dabei wird das elastische Lungengewebe zunehmend durch vernarbtes Bindegewebe ersetzt, ein Umbau, der die Ausdehnungsfähigkeit der Lunge und den Sauerstoffaustausch beeinträchtigt. Im Gegensatz zu Infektionen, die nach einiger Zeit abklingen, verstärken sich Krankheitszeichen bei der Fibrose allmählich.
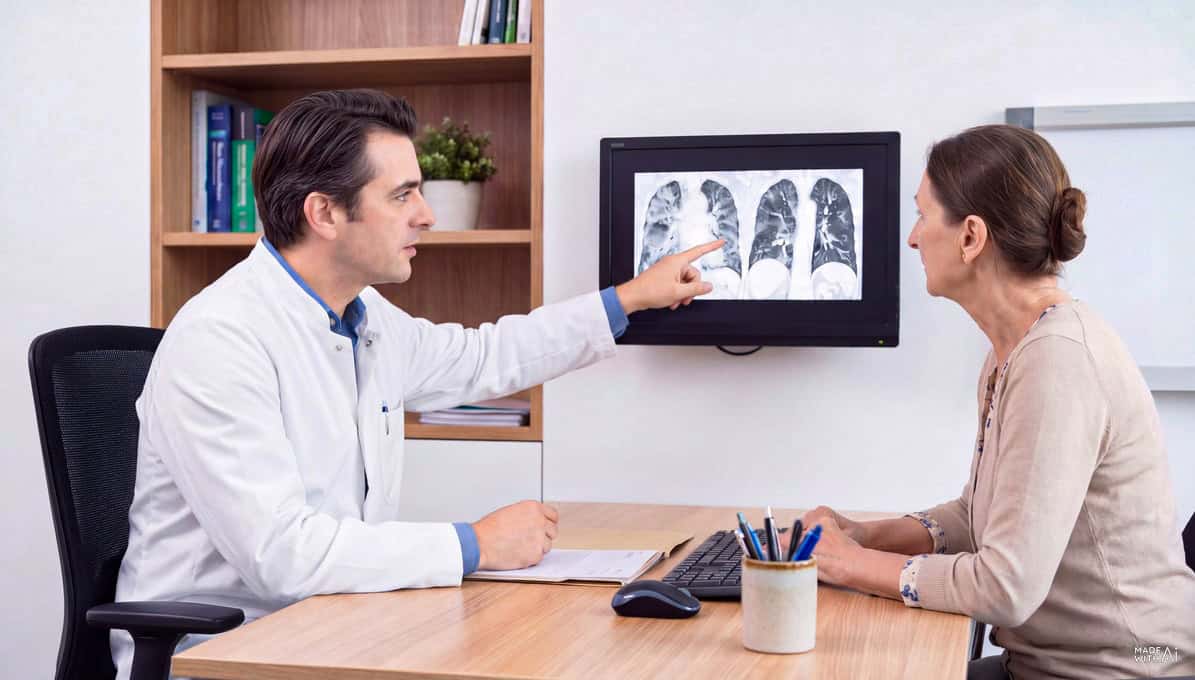
Das Krankheitsbild gehört zu den interstitiellen Lungenerkrankungen, die das Stütz- und Bindegewebe zwischen den Lungenbläschen betreffen. Männer sind im Vergleich zu Frauen bei Formen wie der idiopathischen Lungenfibrose deutlich häufiger betroffen [1]. Tückisch ist vor allem der schleichende Verlauf. Da sich die Atemnot anfangs oft nur unter Belastung bemerkbar macht und eher unspezifische Symptome wie Müdigkeit in dieser Phase auftreten, wird eine Lungenfibrose bei vielen Betroffenen nicht sofort erkannt. Im Rahmen der Diagnostik spielen auch bildgebende Verfahren der Radiologie, insbesondere die hochauflösende Computertomographie der Lunge, eine Rolle.
Was ist die Lungenfibrose?
Wichtige Fakten auf einen Blick:
- Bei der Lungenfibrose kommt es zu einer krankhaften Vernarbung des Lungengewebes.
- Sie gehört zur Gruppe der interstitiellen Lungenerkrankungen.
- Unterschieden werden mehrere Formen mit teils unterschiedlichem Erscheinungsbild.
Als Lungenfibrose wird ein krankhafter Umbau des Lungengewebes bezeichnet, bei dem sich vermehrt Bindegewebe einlagert. Betroffen ist vor allem der Bindegewebsraum (Interstitium) zwischen den Lungenbläschen (Alveolen) und den umgebenden Blutgefäßen. In einer gesunden Lunge ist dieser Bereich hauchdünn und behindert so den Übertritt von Sauerstoff ins Blut nicht.
Bei der Lungenfibrose verdicken und vernarben diese Strukturen zunehmend. Hierdurch nimmt der Gasaustausch ab und die Lunge lässt sich weniger weit dehnen, sie verliert an Elastizität. Fachleute sprechen dann von einer restriktiven Ventilationsstörung.
Auch wenn die Bezeichnung einen anderen Eindruck erwecken kann, handelt es sich um kein einheitliches Krankheitsbild, sondern um mehrere Formen unterschiedlicher interstitieller Lungenerkrankungen, die nicht zwangsläufig im gleichen Ausmaß zu einer ausgeprägten Fibrosierung führen.
Formen der Lungenfibrose sind unter anderem
- die idiopathische Lungenfibrose (IPF, ohne Vorliegen einer klar erkennbaren Ursache),
- die Lungenfibrosen als Folge einer Grunderkrankung, etwa einer rheumatisch-immunologischen Systemerkrankung, und
- die Vernarbung durch das Einatmen von Schadstoffen bzw. Stäuben (wie die Pneumokoniosen).
Sofern sich eine Ursache feststellen lässt, wird auch von sekundären Lungenfibrosen gesprochen. Die Bezeichnung progressive pulmonale Fibrose (PPF) beschreibt dagegen keine Ursache. Sie fasst Lungenfibrosen zusammen, die keine IPF sind und bei denen sich die Lungenfunktion trotz Behandlung weiter verschlechtert [2].
Ursachen der Lungenfibrose und begünstigende Risikofaktoren
Wichtige Fakten auf einen Blick:
- Für die einzelnen Formen der Lungenfibrose lassen sich verschiedene Auslöser identifizieren.
- Neben Reiz- und Schadstoffen können auch Allergene eine Rolle spielen.
- Bei der idiopathischen Lungenfibrose bleibt der genaue Auslöser unbekannt.
Für die Entstehung einer Lungenfibrose kommen unterschiedliche Auslöser infrage, bei der IPF lässt sich keiner sicher identifizieren. Angenommen wird, dass wiederholte Verletzungen der Auskleidung der Lungenbläschen (das Alveolarepithel) in Kombination mit einer gestörten Reparatur dazu führen, dass Bindegewebszellen (Fibroblasten) unkontrolliert Kollagen bilden, das sich im Gewebe anlagert. Im weiteren Verlauf ersetzt dieses Narbengewebe zunehmend die elastischen Strukturen der Lunge.
Äußere Einflüsse, Medikamente und Grunderkrankungen
Ein möglicher Auslöser ist die Inhalation lungenschädigender Partikel über einen längeren Zeitraum. Typisch sind berufliche Belastungen, etwa durch Asbestfasern oder Quarzstaub. Sie können zu chronischen Lungenerkrankungen wie der Asbestose und der Silikose führen, die mit fibrotischen Gewebeveränderungen einhergehen.
Als Risikofaktor für die IPF gilt das anhaltende oder frühere Zigarettenrauchen [3]. Auch wiederholt eingeatmete Allergene können eine interstitielle Lungenerkrankung hervorrufen. Dazu zählt die Hypersensitivitätspneumonitis, die auch als exogen-allergische Alveolitis bezeichnet wird. Potenzielle Auslöser sind zum Beispiel Bestandteile von Schimmelpilzen. Außerdem werden einige Infektionen, etwa mit Hepatitisviren oder dem Epstein-Barr-Virus, als Faktoren diskutiert, die das Krankheitsgeschehen beeinflussen.
Daneben können Autoimmunerkrankungen wie die rheumatoide Arthritis, die systemische Sklerose oder das Sjögren-Syndrom die Lunge betreffen und die Umbauprozesse auslösen. Auch einige Medikamente können fibrotische Umbauten des Lungengewebes hervorrufen, etwa Amiodaron, ein Mittel gegen Herzrhythmusstörungen, das Antibiotikum Nitrofurantoin oder einige Chemotherapeutika. Zudem ist im Rahmen von Strahlentherapien zu berücksichtigen, dass in den betroffenen Lungenabschnitten fibrotische Veränderungen zurückbleiben können, was für die Nachsorge von Bedeutung ist.
Alter und genetische Veranlagung
Vor allem die IPF tritt mit zunehmendem Lebensalter häufiger auf, weshalb auch das Alter zu den Risikofaktoren zählt [2]. Darüber hinaus sind genetische Einflussfaktoren bekannt, etwa eine Variante des MUC5B-Gens, das den Bauplan für ein Schleimprotein der Atemwege enthält. Zusätzlich wird die Annahme einer genetischen Komponente für Formen der Lungenfibrose durch eine familiäre Häufung gestützt. Dies ist für einen Teil der Fälle von idiopathischer Lungenfibrose dokumentiert [4].
Symptome der Lungenfibrose
Wichtige Fakten auf einen Blick:
- Zunehmende Atemnot bei Belastung und Reizhusten gehören zu den charakteristischen Beschwerden.
- Die Probleme entwickeln sich schleichend und bleiben lange unspezifisch.
- Im fortgeschrittenen Stadium kann es zu Sauerstoffmangel und schweren Komplikationen kommen.
Die konkreten Symptome der Lungenfibrose hängen von der Art und dem Verlauf der Erkrankung ab. Häufig entwickeln sich die Anzeichen schleichend über einen längeren Zeitraum. Im Vordergrund stehen anhaltender trockener Reizhusten, der schlecht auf eine Behandlung anspricht, und die Belastungsdyspnoe (Atemnot bei körperlicher Anstrengung). Die Atemnot nimmt im Verlauf zu und macht sich bei alltäglichen Tätigkeiten und später auch in Ruhe (Ruhedyspnoe) bemerkbar. Auch können eine rasche Ermüdung und eine nachlassende Leistungsfähigkeit auftreten. Leichtes Fieber, Gewichtsverlust, Muskelschmerzen oder Appetitlosigkeit sind dagegen eher selten anzutreffen oder treten erst in einem fortgeschrittenen Stadium auf.
Treten verdickte Fingerendglieder auf (die sogenannten Trommelschlägelfinger), können sie auf einen chronischen Sauerstoffmangel hinweisen. Außerdem können sich die Fingernägel stärker wölben, es bilden sich Uhrglasnägel. Ähnliche Beschwerden treten auch bei anderen Erkrankungen auf, etwa bei einer Herzinsuffizienz, einer chronisch-obstruktiven Lungenerkrankung (COPD), Tumoren in den Lungenflügeln oder Lungenentzündungen (Pneumonien). Daher ist eine sorgfältige Abgrenzung dieser Erkrankungen (Differenzialdiagnostik) wichtig.
Zu den schweren Komplikationen der Lungenfibrose zählen ein Bluthochdruck im Lungenkreislauf (pulmonale Hypertonie), der das rechte Herz belastet, eine dauerhafte Atemschwäche (Ateminsuffizienz) und eine plötzliche, deutliche Verschlechterung der Atmung (akute Exazerbation). Zudem ist das Risiko für Lungenkrebs erhöht.
Diagnostik bei Verdacht auf Lungenfibrose
Wichtige Fakten auf einen Blick:
- Im Rahmen der körperlichen Untersuchung lassen sich mitunter typische Atemgeräusche wahrnehmen.
- Die hochauflösende Computertomographie gilt als zentrales bildgebendes Verfahren in der Diagnostik.
- Bei unklaren Befunden können bronchoskopische Untersuchungen und Gewebeproben notwendig sein.
Für die Diagnostik werden verschiedene Untersuchungsverfahren kombiniert, die ineinandergreifen. Am Anfang stehen in der Regel die Anamnese und die körperliche Untersuchung. Bei der Erhebung der Krankengeschichte fragt der Arzt nach Rauchen, dem Kontakt zu Schadstoffen und Erkrankungen in der Familie sowie nach dem Verlauf der Symptome. In der körperlichen Untersuchung achtet er auf Anzeichen wie Trommelschlägelfinger. Beim Abhören der Lunge fällt mitunter ein feines Knisterrasseln beim Einatmen auf, das an das Öffnen eines Klettverschlusses erinnert und besonders häufig über den unteren Lungenabschnitten zu hören ist.
Zudem spielt ein Lungenfunktionstest eine wichtige Rolle. Hier kann sich unter anderem eine Abnahme der forcierten Vitalkapazität (FVC, nach tiefer Einatmung maximal ausatembares Volumen) sowie der Diffusionskapazität (DLCO, Maß für den Gasübertritt ins Blut) zeigen. Ergänzend liefern Blutgasanalysen sowie Belastungstests, beispielsweise der Sechs-Minuten-Gehtest, Informationen über das Ausmaß einer Einschränkung der Sauerstoffversorgung.
Röntgen und HRCT: Bildgebende Diagnostik bei Lungenfibrose
Für die Abklärung spielt die Bildgebung eine zentrale Rolle. Das Röntgen des Brustkorbs kann erste Hinweise auf eine interstitielle Lungenerkrankung liefern. Bei bereits fortgeschrittenen Veränderungen zeigen sich teilweise netzartige Verdichtungen. Allerdings lassen sich gerade frühe fibrotische Umbauten im Röntgenbild häufig nicht ausreichend gut erkennen.
Die hochauflösende Computertomographie (HRCT) ermöglicht eine weitaus genauere Beurteilung und kann beispielsweise netzartige Verdichtungen (verdicktes Bindegewebe zwischen den Lungenbläschen), Erweiterungen der Bronchien (Traktionsbronchiektasen), Milchglastrübungen und Honigwabenmuster (kleine zystische Hohlräume, die auf fortgeschrittene fibrotische Veränderungen hindeuten) zeigen. Neben dem Vorhandensein dieser Befunde ist deren Verteilungsmuster relevant, da sich hieran verschiedene Formen der Lungenfibrose voneinander abgrenzen lassen [5].
Sofern der radiologische Befund nicht eindeutig ist, kann eine Lungenspiegelung (Bronchoskopie) folgen. Dabei lassen sich die Lungenbläschen spülen und die Spülflüssigkeit untersuchen (bronchoalveoläre Lavage) oder Gewebeproben entnehmen, etwa mit einer Kältesonde (transbronchiale Kryobiopsie). Als Standard in der Diagnostik gilt die interdisziplinäre Fallkonferenz, in der Fachärzte aus Pneumologie, Radiologie und Pathologie die Befunde gemeinsam bewerten [5]. Auch für Therapieentscheidungen und die Verlaufskontrolle wird sie empfohlen.
Termin in der Radiologie und Nuklearmedizin bei LifeLink direkt online reservieren
Für die Untersuchung von Brustkorb und Lunge bieten wir Patienten an unseren bundesweiten LifeLink-Standorten ein breites Spektrum an Verfahren aus der radiologischen und nuklearmedizinischen Basis- und Spezialdiagnostik sowie Behandlungen mittels der Strahlentherapie an. Dazu gehören das Röntgen und die hochauflösende CT der Lunge, die von exzellent ausgebildeten Praxisteams mithilfe modernster Geräte und innovativer Verfahrensprotokolle durchgeführt werden. Ausgewertet werden die Aufnahmen von unseren hochqualifizierten und langjährig erfahrenen Fachärzten für Radiologie. Ihren Termin am gewünschten Standort können Patienten jederzeit bequem mit unserem Online-Buchungstool reservieren und erhalten vor Ort eine umfassende Betreuung.
Mehr über LifeLink
Finden Sie jetzt die
Praxis in Ihrer Nähe!
Wir sind überzeugt, dass die Medizin von morgen anders aussehen sollte. Wir sehen den Menschen im Mittelpunkt exzellenter Medizin.
Behandlung der Lungenfibrose
Wichtige Fakten auf einen Blick:
- Bereits entstandenes Narbengewebe lässt sich durch eine Therapie in der Regel nicht zurückbilden.
- Antifibrotische Wirkstoffe können das Fortschreiten bestimmter Lungenfibrosen verlangsamen.
- Atem- und Sauerstofftherapie sowie eine Transplantation sind weitere Behandlungsmöglichkeiten.
Die Therapie der Lungenfibrose richtet sich grundsätzlich nach der Ursache und dem Verlauf der Erkrankung. Im Vordergrund stehen das Aufhalten oder die Verzögerung weiterer Vernarbungen, die Erhaltung der aktuellen Lungenfunktion und die Linderung bestehender Beschwerden. Ist ein Auslöser erkennbar, setzt die Behandlung an dessen Beseitigung an. Dies kann bedeuten, dass eine berufliche Schadstoffbelastung vermieden werden muss oder lungenschädigende Medikamente abzusetzen sind. Bei entzündlich beeinflussten Lungenerkrankungen können Kortikosteroide (Kortison) oder andere Wirkstoffe, die das Immunsystem dämpfen, zum Einsatz kommen.
Für die IPF und andere fortschreitende Lungenfibrosen stehen antifibrotische Wirkstoffe zur Verfügung, die das Fortschreiten der Erkrankung verlangsamen können. Pirfenidon beeinflusst verschiedene Prozesse der Gewebevernarbung und ist nur für die IPF zugelassen. Nintedanib hemmt Signalwege, die an der Aktivierung und Vermehrung von Bindegewebszellen beteiligt sind. Es kann bei IPF, PPF und bei einer Lungenbeteiligung im Rahmen einer systemischen Sklerose eingesetzt werden. Seit 2026 ist in der Europäischen Union zudem Nerandomilast für Erwachsene mit IPF oder PPF zugelassen, das ein bestimmtes Enzym (Phosphodiesterase 4B) hemmt [6].
Sollte die Sauerstoffversorgung dauerhaft bzw. unter Belastung erheblich eingeschränkt sein, ist eine Sauerstofftherapie Teil der Behandlung. Ergänzend soll ein Atem- und Bewegungstraining (mit angepassten Übungen und erlernten Atemtechniken) die körperliche Belastbarkeit verbessern. Wichtig sind zudem Impfungen, um zum Beispiel das Risiko durch Influenzaviren und Pneumokokken zu senken.
Bei einer sehr weit fortgeschrittenen Lungenfibrose kann eine Lungentransplantation in Betracht kommen. Ob dieser Eingriff möglich und sinnvoll ist, hängt unter anderem vom Alter, dem individuellen Allgemeinzustand des Patienten und bestehenden Begleiterkrankungen ab.
FAQ zur Lungenfibrose: Die wichtigsten Fragen und Antworten
Wie hoch ist die Lebenserwartung bei Lungenfibrose?
Die Prognose ist je nach Form unterschiedlich. Bei der IPF wird die mittlere Überlebenszeit ohne Behandlung mit drei bis fünf Jahren nach der Diagnose angegeben [7]. Der Verlauf ist jedoch individuell, und eine frühe antifibrotische Behandlung kann den Funktionsverlust verlangsamen. Andere Lungenfibrosen können dagegen über einen längeren Zeitraum stabil bleiben, etwa wenn ein äußerer Auslöser konsequent vermieden wird.
Lässt sich einer Lungenfibrose vorbeugen?
Eine pauschale Prophylaxe ist nicht möglich, da sich die auslösenden Faktoren zwischen den einzelnen Lungenfibrosen unterscheiden. Für die IPF sind die genauen Ursachen zudem nicht bekannt. Möglich ist allerdings, bekannte Risikofaktoren wie das Rauchen oder den Kontakt mit Schad- und Reizstoffen zu vermeiden.
Wann sollte Reizhusten durch einen Arzt abgeklärt werden?
Husten im Rahmen eines Infekts klingt meist innerhalb von drei Wochen ab. Hält er länger an, ist eine ärztliche Abklärung ratsam. Nach acht Wochen spricht man von chronischem Husten, dessen Ursache in jedem Fall ärztlich gesucht werden sollte [8]. Kommen Atemnot oder blutiger Auswurf hinzu, sollte umgehend ein Arzt aufgesucht werden.
[1] Mulholland, S. et al. (2025): Differences in disease characteristics and outcomes as determined by biological sex in a large UK idiopathic pulmonary fibrosis population: analysis from the British Thoracic Society, Interstitial Lung Disease registry data. In: BMJ Open Respiratory Research, Jg. 12, H. 1, S. e003301. DOI: 10.1136/bmjresp-2025-003301. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).
[2] Raghu, G. et al. (2022): Idiopathic Pulmonary Fibrosis (an Update) and Progressive Pulmonary Fibrosis in Adults: An Official ATS/ERS/JRS/ALAT Clinical Practice Guideline. In: American Journal of Respiratory and Critical Care Medicine, Jg. 205, H. 9, S. e18-e47. DOI: 10.1164/rccm.202202-0399ST. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).
[3] Baumgartner, K. B. et al. (1997): Cigarette smoking: a risk factor for idiopathic pulmonary fibrosis. In: American Journal of Respiratory and Critical Care Medicine, Jg. 155, H. 1, S. 242-248. DOI: 10.1164/ajrccm.155.1.9001319. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).
[4] Wang, J. Y. und Young, L. R. (2022): Insights into the Pathogenesis of Pulmonary Fibrosis from Genetic Diseases. In: American Journal of Respiratory Cell and Molecular Biology, Jg. 67, H. 1, S. 20-35. DOI: 10.1165/rcmb.2021-0557TR. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).
[5] Behr, J. et al. (2020): S2K-Leitlinie zur Diagnostik der idiopathischen Lungenfibrose. In: Pneumologie, Jg. 74, H. 5, S. 263-293. DOI: 10.1055/a-1120-3531. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).
[6] European Medicines Agency (EMA) (2026): Jascayd (nerandomilast): EPAR – Medicine overview. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).
[7] Bonella, F., Spagnolo, P. und Ryerson, C. (2023): Current and Future Treatment Landscape for Idiopathic Pulmonary Fibrosis. In: Drugs, Jg. 83, H. 17, S. 1581-1593. DOI: 10.1007/s40265-023-01950-0. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).
[8] Deutsche Gesellschaft für Pneumologie und Beatmungsmedizin (DGP) (2025): S2k-Leitlinie Fachärztliche Diagnostik und Therapie von erwachsenen Patienten mit Husten. AWMF-Registernummer 020-003. online verfügbar unter: Link (Datum des letzten Zugriffs: 13.11.2026).